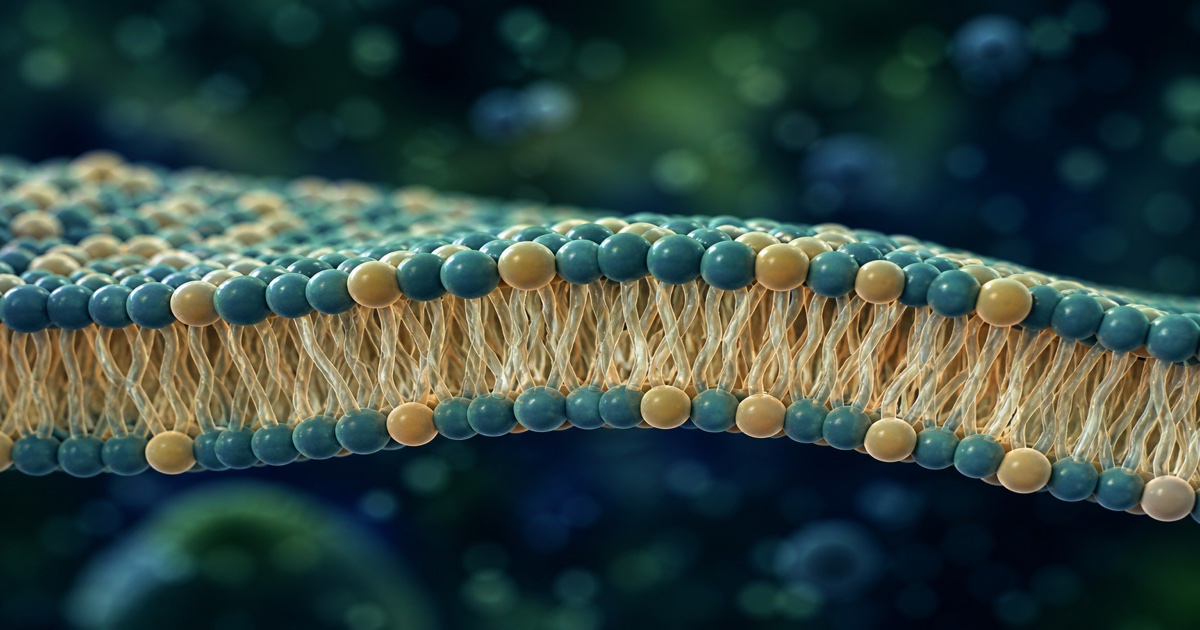
La bicouche lipidique : une architecture asymétrique au service de la signalisation
La membrane plasmique n'est pas un simple emballage. C'est une plateforme de signalisation dont la composition asymétrique entre le feuillet externe et le feuillet interne conditionne la transduction des signaux intracellulaires. C'est aussi pourquoi le bilan de cholestérol après infection ne résume qu'une petite partie de la biologie lipidique. Les quatre phospholipides majeurs sont distribués de façon non aléatoire :
- Phosphatidylcholine (PC) : feuillet externe, ~40 % des phospholipides totaux : forme structurale dominante
- Sphingomyéline : feuillet externe, ~20 % : associée aux radeaux lipidiques
- Phosphatidyléthanolamine (PE) : feuillet interne, ~25 % : précurseur de l'éthanolamine, substrat de la voie PEMT
- Phosphatidylsérine (PS) : feuillet interne, ~5-10 % : maintenu côté cytosolique par les flippases (ATP11A, ATP11C) au coût de l'hydrolyse d'ATP
- Phosphatidylinositol (PI) : feuillet interne, ~5 % : précurseur de PIP, PIP₂, PIP₃ (phosphoinositides phosphorylés)
Cette asymétrie n'est pas passive : elle coûte de l'ATP. Les flippases ATP11A et ATP11C pompent activement la PS vers le feuillet interne. Lorsque la cellule entre en apoptose, ces pompes sont inhibées et les scramblases (TMEM16F, XKR8) exposent la PS en surface : c'est le signal « eat-me » reconnu par les macrophages via les récepteurs TAM (Tyro3, Axl, Mer). Dans un contexte de fatigue cellulaire chronique ou d'infection virale persistante, cette balance flippase/scramblase est un point de vulnérabilité documenté.
La cardiolipine mérite une mention distincte : ce phospholipide à quatre chaînes acyles est quasi exclusivement mitochondrial (membrane interne). Elle stabilise les complexes de la chaîne respiratoire (I, III, IV) et le transporteur ADP/ATP (ANT). Une cardiolipine oxydée → désassemblage de la chaîne respiratoire → production de ROS amplifiée. Cependant, les auto-anticorps anti-cardiolipine ne sont pas significativement élevés dans l'EM/SFC (Nilsson 2020[13]) : contrairement aux anti-PI.
La synthèse de la PC hépatique passe par la voie PEMT (phosphatidyléthanolamine N-méthyltransférase) qui utilise trois molécules de SAMe pour méthyler la PE en PC. Ce lien entre méthylation et structure membranaire est développé dans l'article sur la SAMe : il rend compte du fait qu'un déficit en méthylation (B12, folates, SAMe) se traduit aussi par une altération de la composition membranaire.
Phosphatidylsérine et axe HPA : modulation du rétrocontrôle cortisol
Des essais anciens et de petite taille suggèrent que certaines formulations de phosphatidylsérine peuvent modifier la réponse ACTH/cortisol à un stress aigu chez des hommes sains. Le mécanisme reliant l'apport oral de PS à cette modulation neuroendocrinienne n'est pas établi avec suffisamment de précision pour l'attribuer à un ancrage PS-dépendant du récepteur aux glucocorticoïdes (GR).
Mécanisme moléculaire
Les GR sont des récepteurs nucléaires (NR3C1) ; une fraction serait associée à la membrane plasmique via un ancrage lipidique. Kim et al. 2014 documentent des interactions PS-dépendantes bien caractérisées pour Akt, Raf-1 et la PKC dans les neurones, mais ne démontrent pas la chaîne complète « PS → ancrage GR → translocation nucléaire → réduction ACTH/cortisol » présentée plus haut dans les essais historiques : ce lien reste une hypothèse mécanistique, pas un fait établi.
En aval, Kim 2014[6] documente que la PS cérébrale active Akt, Raf-1 et PKCδ : trois kinases impliquées dans la neuroprotection et la survie cellulaire, dont les niveaux sont perturbés dans les modèles d'hypercortisolémie chronique.
Données cliniques : RCT disponibles
Monteleone et al. 1990[1] ont administré par voie intraveineuse 50 ou 75 mg de phosphatidylsérine extraite de cortex cérébral bovin à 8 hommes sains, avant un effort sur ergocycle : aux deux doses, les réponses ACTH et cortisol à l'exercice étaient significativement émoussées par rapport au placebo. Deux réserves tiennent à l'étude elle-même : la voie IV garantit la biodisponibilité mais ne correspond à aucun usage pratique, et cette source bovine n'est plus commercialisée.
Monteleone et al. 1992[2] ont répliqué par voie orale chez 9 hommes sains, avec 800 mg/j pendant 10 jours de la même phosphatidylsérine d'origine corticale bovine : la réponse ACTH à l'exercice était émoussée (p = 0,003) ainsi que la réponse cortisol (p = 0,03), sans effet sur l'hormone de croissance ni la prolactine. L'étude ne teste qu'une seule dose : aucune relation dose-effet ne s'y lit.
Hellhammer et al. 2012[3] (RCT, N = 60 hommes sains non-fumeurs, 12 semaines) ont testé une formule PS-oméga-3 contre placebo. L'essai est négatif sur son critère principal : aucun effet significatif sur les mesures de stress. Un effet n'apparaît qu'en analyse par sous-groupe, chez les seuls sujets à stress chronique élevé, dont la réponse cortisolique au test de stress social de Trèves était initialement émoussée et semblait restaurée. Hellhammer et al. 2014[4] (N = 75, PS de soja, 42 jours) ont normalisé les réponses ACTH, cortisol salivaire et cortisol sérique au même test, mais uniquement chez les sujets à stress chronique élevé, et seulement au dosage haut (400 mg PS + 400 mg d'acide phosphatidique) : la moitié de cette dose n'a rien donné.
Un contrepoint utile : Kingsley et al. 2006[5] n'est pas une revue mais un essai randomisé en double aveugle, chez 14 hommes actifs, avec 750 mg/j de phosphatidylsérine de soja pendant 10 jours. Son résultat principal porte sur la performance, pas sur l'axe HPA : le temps jusqu'à l'épuisement à 85 % de VO₂max passait de 7 min 51 s à 9 min 51 s sous PS (p = 0,001), sans changement sous placebo. Sur le cortisol, cet essai est négatif : la supplémentation n'a pas modifié significativement les concentrations sériques. À 750 mg/j pendant 10 jours, soit au-dessus des doses habituellement citées, l'effet cortisolique attendu n'a pas été retrouvé.
Phosphoinositides et cascade IP₃/Ca²⁺ : mécanisme cellulaire central
Le phosphatidylinositol (PI) représente environ 5 % des phospholipides de la bicouche interne, mais sa phosphorylation séquentielle génère les seconds messagers les plus importants de la signalisation calcique :
- PI → PIP (PI 4-phosphate) via PI4-kinase
- PIP → PIP₂ (PI 4,5-bisphosphate) via PIP 5-kinase : substrat direct de la PLC
- PLC (phospholipase C) clive PIP₂ → IP₃ + DAG
- IP₃ se lie au récepteur IP₃R du réticulum endoplasmique → libération de Ca²⁺ intracellulaire
- DAG active la PKC → NF-κB → transcription pro-inflammatoire
Le Ca²⁺ intracellulaire libéré par l'IP₃R contrôle de nombreux processus : sécrétion d'insuline, activation de la NO synthase, modulation de l'immunité innée. Dans le muscle lisse, le complexe Ca²⁺-calmoduline (CaM) active notamment la MLCK ; dans le muscle squelettique, la contraction dépend surtout de la liaison du Ca²⁺ à la troponine C et du couplage excitation-contraction via le réticulum sarcoplasmique. Une perturbation importante de cette homéostasie calcique peut altérer l'excitabilité, la contraction ou la signalisation cellulaire ; cela ne démontre pas à soi seul qu'une anomalie de la voie IP₃ explique la fatigue de l'EM/SFC.
Ce système s'adapte à l'entraînement, du moins chez l'animal : Oueslati et Gardiner (2000)[9] ont mesuré, sur muscle isolé de rat entraîné en endurance, une production d'inositol phosphates supérieure de 22 % lors d'une contraction tétanique, malgré une quantité de phosphoinositides membranaires plus basse : une adaptation qui pourrait contribuer à la résistance à la fatigue. Aucune donnée humaine équivalente n'a été retrouvée : l'idée d'un cercle vicieux où la fatigue musculaire épuiserait elle-même la disponibilité de l'IP₃ chez l'humain reste, à ce stade, une hypothèse sans mesure publiée.
Shen et al. 2009[8] (Nature Cell Biology) ont montré que le déficit en phosphatase MIP/MTMR14 (qui déphosphoryle PtdIns(3,5)P₂) conduit à une accumulation de PtdIns(3,5)P₂ → fuite de Ca²⁺ depuis les lysosomes → fatigue musculaire progressive dans un modèle murin. Ce mécanisme, indépendant de l'IP₃ classique, implique les endolysosomes comme réservoir calcique secondaire : un angle mécanistique sous-exploré dans la recherche EM/SFC.
Perturbations documentées dans l'EM/SFC et le Covid long
Auto-anticorps anti-phosphatidylinositol dans l'EM/SFC
Maes et al. 2007[7] ont mesuré des IgM anti-phospholipides dans une cohorte EM/SFC vs témoins sains. Les IgM anti-phosphatidylinositol (anti-PI) étaient significativement plus élevés dans le groupe EM/SFC (p < 0,001), de même que les IgM anti-phosphatidylcholine et anti-phosphatidylsérine. Les anticorps de classe IgG n'atteignaient pas la significativité dans cette étude ; la signification immunologique de cette différence entre IgM et IgG reste incertaine.
La conséquence fonctionnelle plausible de ces anticorps anti-PI est une disruption de la cascade IP₃/Ca²⁺ : si le PI membranaire est masqué par des IgM, la PLC ne peut pas générer suffisamment d'IP₃ → libération calcique insuffisante → déficit de contraction musculaire, de sécrétion d'insuline, d'activation lymphocytaire. Ce mécanisme n'a pas encore été testé par une intervention corrective sur le PI, mais il rend compte de plusieurs manifestations caractéristiques de l'EM/SFC (faiblesse musculaire, troubles cognitifs, dysrégulation immunitaire) par un mécanisme unificateur.
PI3K/AKT/mTOR suractivé dans le Covid long
SARS-CoV-2 exploite la voie PI3K/AKT pour faciliter son entrée et sa réplication intracellulaire. Rex et al. 2021[10] ont cartographié les interactions entre les protéines virales et les voies de signalisation hôtes : PI3K/AKT apparaît comme un hub central, activé par la protéine Spike via ACE2 et par d'autres protéines virales (NSP1, NSP3, ORF3a).
Basile et al. 2021[11] ont montré que PI3K/Akt/mTOR est dérégulé de façon persistante dans les cellules immunitaires de patients Covid long : la suractivation de mTOR notamment perturbe l'autophagie et favorise un état pro-inflammatoire chronique cohérent avec la symptomatologie du Covid long.
Khezri et al. 2022[12] ont spécifiquement lié la suractivation PI3K/AKT à la coagulopathie observée dans le Covid aigu : AKT suractivé phosphoryle et inhibe la glycogène synthase kinase-3β (GSK-3β) → activation plaquettaire → thrombose microvasculaire. Ce mécanisme peut contribuer à la micro-inflammation vasculaire persistante retrouvée dans certains Covid long.
Formes, dosages et stratégie d'intégration
Phosphatidylsérine
- ① Source soja : la PS de cortex bovin, celle des deux essais historiques de Monteleone, a été retirée du marché (risque prion). Les résultats obtenus avec elle ne se transposent pas mécaniquement à la PS végétale d'aujourd'hui : la tête polaire est identique, les chaînes d'acides gras qui la portent ne le sont pas. Les essais conduits sur PS de soja sont plus récents (Kingsley 2006, Hellhammer 2014). Disponible en vrac, moins coûteuse, mais source OGM fréquente.
- ② Source tournesol : non-OGM, permet d'éviter une allergie au soja. Profil d'acides gras légèrement différent (moins de DHA que la PS soja). Les données comparatives permettant d'établir une supériorité clinique ou une bioéquivalence fonctionnelle avec les formulations étudiées restent limitées.
- ③ Dosage : les essais disponibles ont utilisé des formulations, doses et populations très hétérogènes. Hellhammer 2014 a testé 400 mg/j de PS associés à 400 mg/j d'acide phosphatidique (et non 400 mg de PS seule) ; 200 mg/j n'ont montré aucun effet dans cet essai. Il n'existe pas de seuil minimal établi : le « 300 mg/j » qui circule n'est adossé à aucun essai, et Kingsley 2006 n'a retrouvé aucun effet cortisolique à 750 mg/j. Ces données ne permettent pas de définir une dose optimale de PS seule, ni une posologie validée dans l'EM/SFC ou le Covid long.
- ④ Association PS + acide phosphatidique (PA) : le protocole Hellhammer 2014 associait 400 mg de PS à 400 mg d'acide phosphatidique (ratio 1:1). Ce qui y est démontré est la normalisation des réponses ACTH et cortisol chez les sujets à stress chronique élevé : pas un effet cognitif : l'essai ne rapporte aucun effet significatif sur la réponse psychologique au stress. L'acide phosphatidique active mTORC1, ce qui fournit une hypothèse mécanistique, pas un résultat clinique.
- ⑤ Précaution anticoagulants : l'exposition de PS à la surface des plaquettes activées (via TMEM16F) est un processus cellulaire régulé, distinct d'un apport oral en phosphatidylsérine ; en déduire une interférence avec les anticoagulants serait une extrapolation. Aucune interaction anticoagulante cliniquement établie n'est documentée ici. Comme pour tout complément chez un patient sous AVK ou NACO, une vérification des interactions reste appropriée.
Myo-inositol : précurseur du PI membranaire
La distinction entre phosphatidylinositol (lipide membranaire incorporé dans la bicouche) et myo-inositol libre (complément disponible) est fondamentale : ce ne sont pas la même molécule. Le myo-inositol libre alimente plusieurs voies métaboliques, dont la synthèse du phosphatidylinositol. Dans la voie PLC classique décrite plus haut, l'IP₃ n'est pas produit directement à partir du myo-inositol libre : il est libéré lors de l'hydrolyse de PI(4,5)P₂ par la PLC.
Une part du myo-inositol ingéré peut être incorporée dans le PI membranaire via la synthèse de novo, mais ce processus est régulé et n'est pas une simple perfusion de PI membranaire.
- Myo-inositol 2-4 g/j : forme dominante dans les tissus (95 % de l'inositol total). Données robustes en psychiatrie (TOC, anxiété, syndrome des ovaires polykystiques). Son rôle dans la signalisation PI des pathologies chroniques est documenté in vitro mais les données d'intervention dans l'EM/SFC manquent.
- D-chiro-inositol 600 mg/j : stéréoisomère issu d'une épimérisation du myo-inositol (MIOX, à l'inverse, oxyde le myo-inositol vers le D-glucuronate ; ce n'est pas la voie de formation du D-chiro-inositol). Rôle dans la sensibilité à l'insuline (second messager dans la voie insuline). Peut être envisagé en cas de résistance à l'insuline associée documentée, sans que sa fréquence dans l'EM/SFC soit établie.
- IP6 (hexaphosphate d'inositol) : ne pas confondre avec IP₃. L'IP6 est une réserve de phosphore, non un second messager. Données distinctes (antioxydant, chélateur de métaux).
Cardiolipine : un angle prometteur mais en attente de données dans l'EM/SFC
L'elamipretide (SS-31), un peptide mitochondrioprotecteur qui se lie à la cardiolipine et stabilise la chaîne respiratoire, a été évalué dans plusieurs essais cardiovasculaires, avec des signaux mécanistiques ou exploratoires mais des résultats cliniques hétérogènes (l'essai de phase II PROGRESS-HF n'a pas atteint son critère principal de volume télésystolique ventriculaire gauche). Dans l'EM/SFC, l'hypothèse mitochondriale implique la cardiolipine mais Nilsson 2020[13] n'a pas trouvé d'anticorps anti-cardiolipine significativement élevés (contrairement aux anti-PI). L'axe cardiolipine reste donc pertinent sur le plan mitochondrial, mais aucune donnée d'efficacité de l'elamipretide n'est disponible dans l'EM/SFC.