Up et down-régulation des récepteurs : pourquoi ça change
L'article en 1 minute
Lecture audio générée par une voix de synthèse.
Un récepteur est une porte d'entrée à la surface d'une cellule, pas un interrupteur. Selon la durée du signal, il devient moins sensible, ou diminue ou augmente en nombre. Cela explique la perte d'effet d'un traitement ou un rebond à l'arrêt.
La baisse du nombre de récepteurs de l'adrénaline explique la perte d'effet de certains médicaments qui dilatent les bronches. À l'arrêt d'un bêta-bloquant, médicament du cœur pris longtemps, un modèle animal montre une hypersensibilité à 72 heures.
Ces mécanismes sont bien connus pour les récepteurs des opioïdes, de l'adrénaline et de l'insuline. L'arrêt de certains antidépresseurs impliquerait plusieurs messagers du cerveau, sans mécanisme unique confirmé chez l'humain.
Attribuer une fatigue chronique ou un Covid long à une baisse généralisée des récepteurs reste une extrapolation. Sans mesure directe, c'est impossible à vérifier chez une personne.
À retenir : si un traitement perd son effet ou si son arrêt provoque un rebond, ce n'est pas un échec personnel. Cela ne prouve pas que rien ne marche. Parlez-en à votre médecin, surtout pour bêta-bloquants, benzodiazépines et opioïdes.
Glossaire rapide
- Désensibilisation : le récepteur reste présent mais devient temporairement moins réactif (phosphorylation, recrutement de β-arrestines).
- Down-régulation : diminution durable du nombre total de récepteurs disponibles, par dégradation ou réduction de leur fabrication ; un récepteur internalisé n'est pas forcément dégradé, il peut aussi être recyclé.
- Up-régulation : augmentation du nombre ou de l'expression des récepteurs. Une hypersensibilité peut toutefois survenir sans up-régulation, par modification du couplage ou de la signalisation en aval (on parle alors de supersensibilité fonctionnelle).
Introduction Un traitement qui marchait bien et qui devient moins efficace. Un arrêt qui provoque plus de symptômes que la maladie elle-même. Ces deux situations s'expliquent souvent par le même phénomène : vos récepteurs cellulaires ajustent en permanence leur nombre et leur sensibilité au signal qu'ils reçoivent.
Un récepteur n'est pas un interrupteur : trois mécanismes distincts
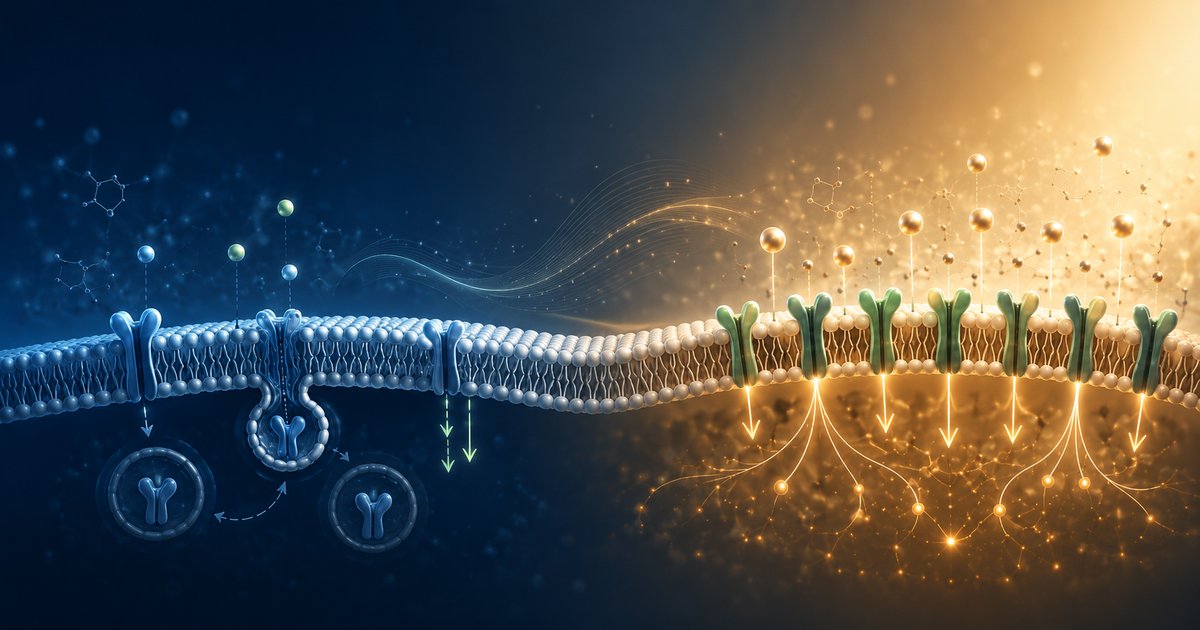
🟢 Mécanisme établi – pharmacologie des récepteurs couplés aux protéines GLes exemples moléculaires GRK/β-arrestines détaillés ci-dessous concernent surtout les récepteurs couplés aux protéines G (GPCR) ; d'autres familles de récepteurs, comme celui de l'insuline, utilisent d'autres mécanismes d'adaptation. Un récepteur cellulaire n'est pas un simple interrupteur : selon la façon dont il est stimulé, il peut devenir temporairement moins réactif (désensibilisation), voir son nombre diminuer (down-régulation) ou augmenter (up-régulation). Ces trois mécanismes distincts sont bien connus en pharmacologie et peuvent contribuer aux différences de réponse à un même médicament selon les personnes et la durée du traitement, aux côtés de nombreux autres facteurs pharmacocinétiques, génétiques et cliniques.
Voir le détail ↓Une cellule ne reçoit pas passivement un signal : elle ajuste en permanence le nombre et la sensibilité de ses récepteurs, selon trois mécanismes distincts.
Un récepteur (adrénaline sur les récepteurs bêta, dopamine, histamine, acétylcholine, insuline) fonctionne comme une serrure activée par une clé. Mais contrairement à un interrupteur, la serrure elle-même change avec l'usage. En cas d'activation répétée ou prolongée, une cascade de phosphorylation (via des enzymes appelées GRK, pour G protein-coupled receptor kinases) recrute des protéines appelées β-arrestines sur le récepteur.
Ce mécanisme concerne d'abord les récepteurs couplés aux protéines G (GPCR), comme les récepteurs adrénergiques, dopaminergiques ou opioïdes ; le récepteur de l'insuline, à activité tyrosine kinase, utilise d'autres voies de régulation. Le recrutement des β-arrestines a été caractérisé en détail sur le récepteur µ-opioïde, où il découple le récepteur de sa voie de signalisation en quelques minutes, sans forcément le faire disparaître : c'est la désensibilisation[1].
Toutes les familles de GRK ne produisent pas exactement le même effet : certaines sous-familles favorisent davantage le recrutement des β-arrestines que d'autres, ce qui module l'intensité de la désensibilisation selon la molécule utilisée[5]. C'est aussi ce mécanisme qui explique la tolérance croisée observée entre différents opioïdes : une exposition préalable à l'un peut réduire l'efficacité d'un autre, administré ensuite pour la même douleur[2].
Si l'exposition se prolonge, une partie de ces récepteurs désensibilisés est internalisée. Le récepteur internalisé peut alors être recyclé vers la membrane, ce qui participe à une resensibilisation, ou être dirigé vers la dégradation : c'est seulement dans ce second cas, quand le stock de récepteurs disponibles diminue durablement, que l'on parle de down-régulation.
À l'inverse, quand un récepteur est bloqué ou insuffisamment stimulé pendant une période prolongée, la cellule peut augmenter l'expression ou le nombre de récepteurs : c'est l'up-régulation. Une réponse plus forte peut aussi apparaître sans up-régulation, par une meilleure efficacité de couplage : on parle alors de supersensibilité fonctionnelle.
👁️ L'œil du Docteur en pharmacie
Deux personnes recevant la même dose du même médicament peuvent répondre différemment parce que leur gène du récepteur diffère. C'est documenté pour le récepteur bêta-2 adrénergique (ADRB2) : certains variants génétiques (haplotypes) expriment davantage de récepteurs en surface, et se désensibilisent plus ou moins vite sous traitement chronique par bêta-agoniste[4]. Une réponse thérapeutique différente d'un proche sous le même traitement n'est donc pas forcément un problème d'observance.
Tolérance, rebond, sevrage : ce que ça change en pratique
🟢 Mécanisme établi (tolérance) – 🟠 association documentée (sevrage ISRS)Un traitement pris longtemps peut perdre en effet (tolérance) parce que le récepteur qu'il cible s'adapte à sa présence continue. À l'arrêt brutal, cette adaptation reste active un moment, ce qui peut provoquer un rebond de symptômes parfois plus fort que le problème d'origine. C'est documenté pour les bêta-bloquants et discuté pour les antidépresseurs ISRS, où le mécanisme exact reste encore débattu.
Voir le détail ↓Pour certaines classes médicamenteuses, la tolérance en cours de traitement et le rebond à son arrêt sont deux faces du même phénomène d'adaptation réceptorielle.
Pour les récepteurs bêta-2 (utilisés par les bronchodilatateurs), une stimulation prolongée peut réduire la densité et la réponse des récepteurs par plusieurs mécanismes. Le micro-ARN let-7f participe au contrôle de l'expression basale de ces récepteurs. Fait intéressant, l'exposition chronique à un agoniste diminue let-7f dans les modèles étudiés, ce qui semble constituer une contre-régulation limitant en partie la down-régulation plutôt que sa cause unique – la dynamique complète reste plus subtile qu'un simple mécanisme de tachyphylaxie par un micro-ARN[3].
À l'inverse, l'arrêt brutal d'un bêta-bloquant chronique peut provoquer une sursensibilité du système : dans un modèle animal, la réponse à un stimulant adrénergique était significativement augmentée à 72 heures après l'arrêt[7]. Mais cette sursensibilité n'est pas toujours une simple augmentation du nombre de récepteurs : une étude n'a trouvé aucun changement du nombre de sites de liaison malgré une sensibilité accrue de certains tissus, suggérant un changement de couplage plutôt qu'une up-régulation classique[6].
Pour les antidépresseurs ISRS, le syndrome d'arrêt est documenté cliniquement, mais son mécanisme exact reste discuté : les auteurs d'une revue de référence reconnaissent eux-mêmes qu'expliquer ce phénomène « repose sur un certain niveau de spéculation », plusieurs systèmes de neurotransmission (sérotonine, noradrénaline, acétylcholine) étant probablement impliqués simultanément[8].
Une évolution progressive d'un ressenti autour d'un changement de traitement (efficacité qui diminue, symptômes à l'arrêt) est difficile à objectiver de mémoire. Un journal daté permet de documenter la chronologie exacte à partager avec votre médecin.
Essayer l'app gratuitement⚠️ Avertissement
L'arrêt brutal de certaines classes, notamment les bêta-bloquants, benzodiazépines et opioïdes après une exposition prolongée, peut entraîner un rebond ou un syndrome de sevrage, précisément à cause des adaptations décrites dans cet article. Ce n'est jamais une décision à prendre seul : les modalités d'un arrêt doivent être adaptées à la molécule, à la dose, à la durée d'exposition et au contexte clinique, avec un accompagnement médical lorsqu'un sevrage progressif est nécessaire.
Au-delà des médicaments : hormones et adaptation du signal
🟢 Mécanisme établi (récepteur insuline) – 🟠 modèle physiologique (leptine)Ce principe ne concerne pas que les médicaments : il s'applique aussi aux hormones que le corps produit lui-même. Dans le muscle, une exposition insulinique prolongée peut réduire l'expression et la quantité de récepteurs à l'insuline, ce qui peut contribuer à l'insulinorésistance. Un mécanisme comparable existe pour la leptine, l'hormone de la satiété : en excès prolongé, le cerveau devient moins réceptif à son signal, un phénomène qui ressemble à une adaptation plutôt qu'à une simple panne.
Voir le détail ↓Ce principe d'adaptation réceptorielle ne concerne pas que les médicaments : il s'applique aussi aux hormones que votre corps produit lui-même.
Une analyse transcriptomique de plus de 450 échantillons de muscle squelettique humain retrouve une association inverse entre insulinémie à jeun et expression du gène du récepteur à l'insuline (INSR) – une corrélation, pas une preuve de causalité chez l'humain. Dans des modèles cellulaires et murins, une exposition prolongée à une forte concentration d'insuline réduit expérimentalement l'expression d'INSR et sa présence en surface ; un régulateur appelé SIN3A y est identifié comme acteur négatif. Ces résultats soutiennent un mécanisme par lequel l'hyperinsulinémie pourrait contribuer, dans le muscle, à l'insulinorésistance, sans en faire une cause unique[9].
La leptine illustre une adaptation apparentée mais distincte : dans plusieurs modèles physiologiques animaux (hibernation, grossesse), la résistance au signal de satiété repose surtout sur des freins intracellulaires en aval du récepteur, comme SOCS3 et PTP1B, qui atténuent la voie JAK2-STAT3. Le phénomène porte donc ici sur la transmission du signal plutôt que sur une diminution démontrée du nombre de récepteurs à la leptine eux-mêmes[10].
Exemple hormonal : la leptine
La leptine illustre le même principe sans nécessiter un schéma autonome : signal élevé et prolongé, activation de freins intracellulaires comme SOCS3 ou PTP1B, puis signal de satiété moins bien transmis. Le point important n'est pas de mémoriser cette cascade, mais de comprendre qu'une hormone peut aussi induire une adaptation de ses propres voies de signalisation.
⚠️ Prudence d'interprétation
Les modèles physiologiques de résistance à la leptine (hamster en photopériode courte, campagnol, rate gestante) proviennent principalement de la recherche animale. Le mécanisme moléculaire (SOCS3, PTP1B) est cohérent avec ce qui est observé dans l'obésité humaine, mais la transposition directe d'un modèle saisonnier animal à une situation clinique chronique humaine reste une extrapolation, pas une démonstration directe chez l'humain dans ce contexte précis.
À retenir en pratique
Si un traitement chronique semble perdre en efficacité, ou si son arrêt provoque un rebond de symptômes, ce n'est ni un échec personnel ni une preuve que « rien ne marche » : c'est un phénomène pharmacologique décrit et attendu, à mentionner tel quel à votre médecin ou pharmacien plutôt qu'à interpréter seul.
Pourquoi le corps fait ça : l'homéostasie, pas un bug
🟢 Principe établi – physiologie de l'homéostasieCes ajustements ne visent pas à maximiser l'effet d'un signal, mais à maintenir une réponse cellulaire proportionnée et stable dans le temps.
Une stimulation en continu, qu'elle vienne d'un médicament pris quotidiennement ou d'une hormone en excès, représente pour la cellule un signal qui sort de sa plage habituelle. Désensibiliser, réduire ou augmenter le nombre de récepteurs sont autant de façons de ramener la réponse cellulaire dans une fourchette gérable, plutôt que de la laisser s'emballer ou s'éteindre. Ce principe explique pourquoi deux personnes exposées à la même molécule pendant la même durée peuvent présenter des trajectoires différentes : leur point de départ (génétique, historique d'exposition, état inflammatoire) n'était pas identique.
Fait établi. La désensibilisation (phosphorylation GRK, recrutement de β-arrestines), la down-régulation et l'up-régulation sont trois mécanismes distincts et bien caractérisés, décrits sur les récepteurs opioïdes, bêta-2 adrénergiques et à l'insuline. La tachyphylaxie aux bronchodilatateurs et la sursensibilité à l'arrêt d'un bêta-bloquant sont documentées expérimentalement.
Hypothèse étayée. Le syndrome d'arrêt des ISRS impliquerait des adaptations combinées des systèmes sérotoninergique, noradrénergique et cholinergique, mais aucun mécanisme unique n'est confirmé chez l'humain à ce jour. La résistance à la leptine comme réponse adaptative (plutôt que dysfonction pure) s'appuie principalement sur des modèles animaux physiologiques.
Spéculation à éviter. Attribuer un symptôme de fatigue chronique, de brouillard mental ou de Covid long à « une down-régulation généralisée des récepteurs » sans dosage ni mesure directe reste une extrapolation non vérifiable en pratique clinique courante : ce mécanisme n'est actuellement pas mesurable en routine chez une personne donnée.
Ce qu'il faut retenir
Un récepteur cellulaire n'est jamais un simple interrupteur : selon la durée et l'intensité du signal reçu, il se désensibilise, réduit son nombre (down-régulation) ou l'augmente (up-régulation). Ces trois mécanismes, bien caractérisés en pharmacologie, expliquent pourquoi certains traitements chroniques perdent en effet et pourquoi leur arrêt brutal peut, selon la molécule, provoquer un rebond. Le même principe s'étend au-delà des médicaments, jusqu'aux hormones que votre corps produit lui-même comme l'insuline.
Cette compréhension n'est pas une invitation à modifier vous-même un traitement en cours. C'est un repère pour mettre des mots sur une observation réelle (perte d'efficacité, rebond au sevrage) et en discuter avec le professionnel de santé qui suit votre traitement, particulièrement pour les bêta-bloquants, benzodiazépines et opioïdes où un arrêt encadré est essentiel.
Un même signal ne produit pas toujours le même effet : la cellule s'adapte à l'histoire de son exposition.Questions fréquentes
Pourquoi un médicament qui marchait bien perd-il de son effet avec le temps ?
Pourquoi arrêter un traitement d'un coup peut-il aggraver les symptômes ?
La down-régulation des récepteurs explique-t-elle la fatigue chronique ou le Covid long ?
Documenter vos changements de traitement
Un journal daté aide à objectiver une perte d'efficacité progressive ou des symptômes apparus après un changement de dose, pour en parler précisément à votre médecin.
Essayer l'app gratuitementSources
- Zhang J et al. Role for G protein-coupled receptor kinase in agonist-specific regulation of mu-opioid receptor responsiveness. Proc Natl Acad Sci U S A, 1998. PubMed PMID 9618555
- Nowoczyn M et al. Remifentanil produces cross-desensitization and tolerance with morphine on the mu-opioid receptor. Neuropharmacology, 2013. PubMed PMID 23792280
- Wang WC et al. MicroRNA let-7 establishes expression of beta2-adrenergic receptors and dynamically down-regulates agonist-promoted down-regulation. Proc Natl Acad Sci U S A, 2011. PubMed PMID 21447718
- Panebra A et al., PLoS ONE, 2010 — PubMed PMID 20686604
- Underwood O et al. Key phosphorylation sites for robust β-arrestin2 binding at the MOR revisited. Communications Biology, 2024. PubMed PMID 39095612
- Chess-Williams RG & Broadley KJ. Ex vivo examination of beta-adrenoceptor characteristics after propranolol withdrawal. J Cardiovasc Pharmacol, 1984. PubMed PMID 6206329
- Tenner TE, Life Sciences, 1983 — PubMed PMID 6685807
- Blier P & Tremblay P. Physiologic mechanisms underlying the antidepressant discontinuation syndrome. J Clin Psychiatry, 2006. PubMed PMID 16683857
- Cen HH et al., FASEB Journal, 2022 — PubMed PMID 34921686
- Tups A, J Neuroendocrinol, 2009 — PubMed PMID 19732287